コルネリア・デランゲ症候群とは?症状・原因遺伝子・診断と支援策を2026年版で徹底解説
コルネリア・デランゲ症候群(Cornelia de Lange syndrome:CdLS)は、特徴的な顔貌、出生前からの成長障害、知的障害や発達の遅れ、手足の形態異常などがみられる先天性の遺伝性疾患です。症状の現れ方には幅があり、胃食道逆流、難聴、先天性心疾患、てんかんなどを伴う場合もあります。
診断の手掛かりとなるのは、身体的な特徴や成長・発達の経過、そしてNIPBL、SMC1A、SMC3、RAD21、HDAC8などの原因遺伝子に関する検査です。米国国立医学図書館の医学情報資料「GeneReviews」は2026年6月16日に本症候群の解説を更新し、遺伝学的診断や合併症の管理、長期的な支援について整理しています。日本では、厚生労働省の指定難病制度や小児慢性特定疾病の制度も、家族が確認しておきたい支援の柱です。
📌 【この記事の重要ポイントまとめ】
- 病気の特徴:顔貌、手足、成長、発達などに特徴が現れるが、症状の種類や重症度は一人ひとり異なる。
- 原因と診断:NIPBLをはじめとする複数の遺伝子が関係し、診察と遺伝学的検査を組み合わせて診断する。
- 治療と支援:根本的に病気を治す確立した治療法はないが、合併症への対応、早期療育、継続的な医療・福祉支援によって生活を支えられる。
【症状と特徴】コルネリア・デランゲ症候群はどのような病気なのか
コルネリア・デランゲ症候群は、胎児期から成長や身体の形成に影響が現れることのある先天異常症候群です。古典的な特徴がはっきり現れる人もいれば、顔貌や手足の異常が比較的軽く、発達面の特徴などから診断に至る人もいます。
病気の程度は、外見だけでは判断できません。身体的な特徴が目立たなくても、摂食、聴覚、コミュニケーションなどに支援が必要な場合があります。反対に、特徴的な顔貌や手足の形態異常があっても、合併症や発達上の課題の程度は個人差があります。
特徴的な顔貌と手足の異常
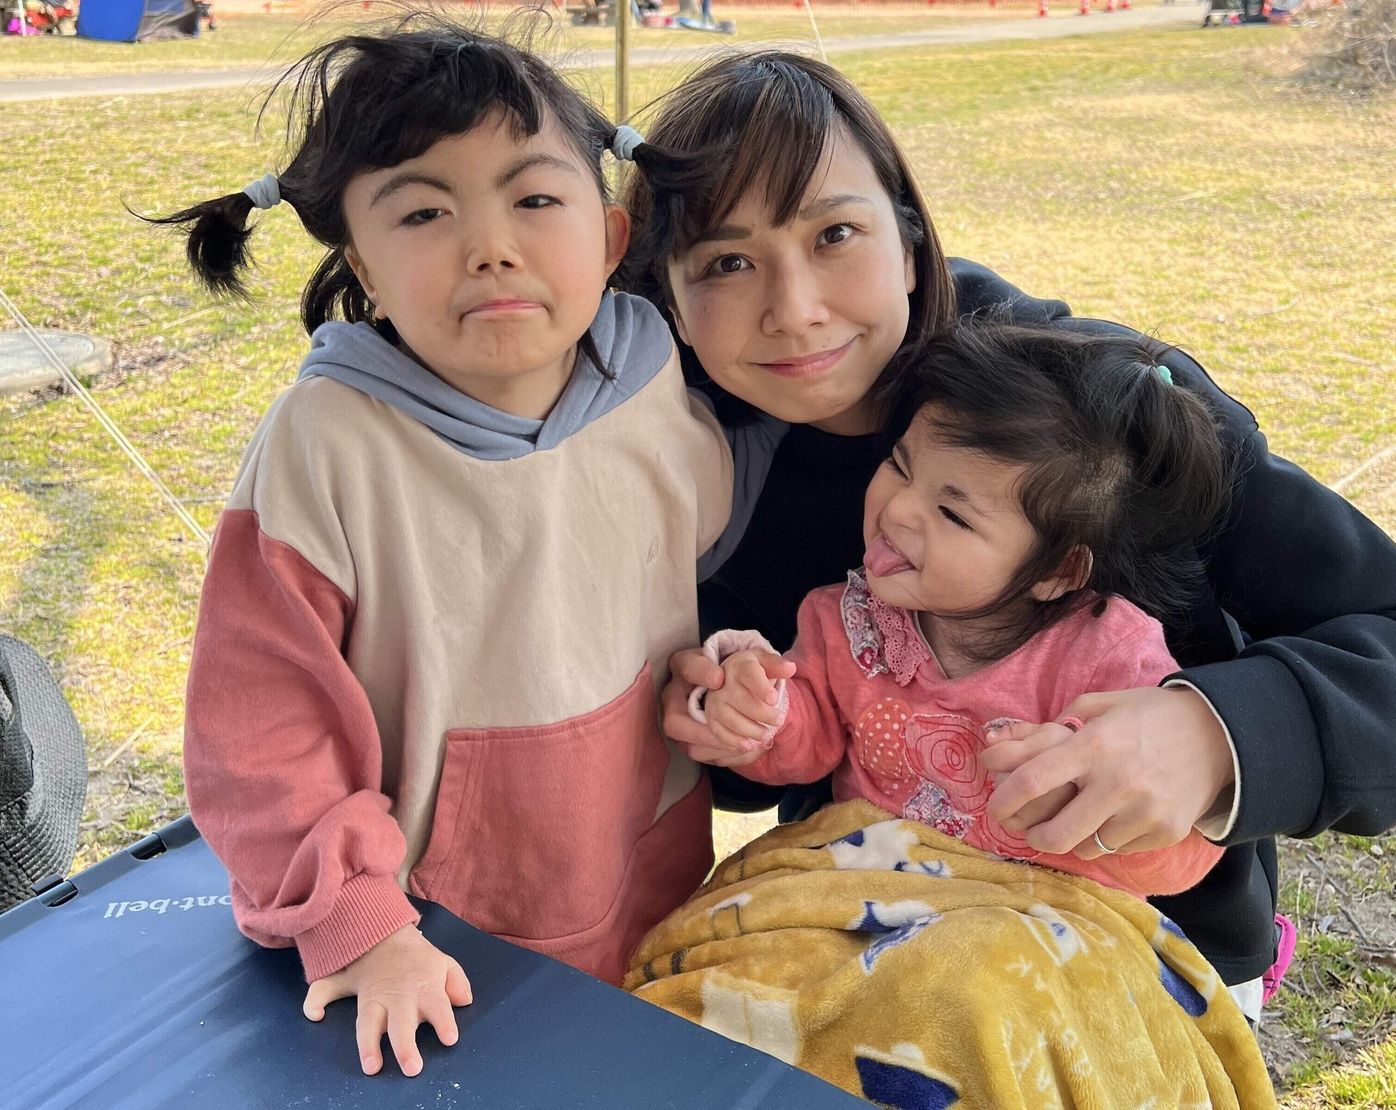
代表的な身体的特徴には、濃い眉毛や眉毛の癒合、長くカールしたまつ毛、短い鼻、上向きの鼻孔、長い人中、薄い上唇、小さな下顎などがあります。口蓋が高くアーチ状になったり、口唇口蓋裂を伴ったりするケースもあります。
手足では、手や足が小さい、指が短い、指の数が少ない、第5指が短い、前腕の骨格に異常があるといった特徴がみられます。重症例では、前腕や手の一部が形成されていないこともあります。一方、明らかな四肢の欠損がない人もいます。
こうした特徴は診断の重要な手掛かりですが、顔貌だけで病気を確定することはできません。複数の先天異常や成長・発達の状況を総合して評価する必要があります。
成長障害・知的障害・発達遅滞
成長障害は、本症候群の重要な特徴の一つです。出生前から胎児の発育が遅れ、出生後も身長や体重が増えにくい場合があります。哺乳や摂食の難しさ、胃食道逆流などが重なると、栄養状態に影響することもあります。
知的障害や発達遅滞も多くみられ、運動、言語、身辺自立などの発達に時間がかかることがあります。自閉スペクトラム症に関連する特徴、不安、睡眠の問題、反復行動、自傷行動などを伴う人もいます。ただし、これらがすべての人に現れるわけではありません。
支援を考える際には、年齢や診断名だけで能力を決めつけず、本人が理解しやすい伝え方、使いやすい道具、安心して過ごせる環境を探ることが大切です。
【原因遺伝子と発症の仕組み】NIPBL・SMC1A・SMC3・RAD21・HDAC8の役割
コルネリア・デランゲ症候群は、遺伝子の病的バリアント(病気の原因となる遺伝子の変化)によって引き起こされます。原因遺伝子は一つに限られず、複数の遺伝子が細胞内で遺伝情報の働きを調節する仕組みに関わっています。
NIPBLが重要な原因遺伝子とされる理由
2026年6月更新のGeneReviewsでは、NIPBLの病的バリアントが原因と考えられる症例は、全体のおよそ80%とされています。この割合は参照する集団や検査方法によって変わる可能性があります。
NIPBLは、染色体の構造や遺伝子の働きを調節するコヒーシン複合体が、染色体上で適切に機能するために重要な役割を担います。コヒーシン複合体にはSMC1A、SMC3、RAD21などのタンパク質が含まれ、染色体の構造や遺伝子発現の調節に関わっています。
これらの仕組みに異常が生じると、胎児期からの発育や身体の形成、神経発達などに影響が及ぶと考えられています。コヒーシン複合体そのものだけでなく、その調節に関わる遺伝子も原因となるため、本症候群はコヒーシン関連疾患の一つとして位置付けられています。
ほかの原因遺伝子と症状の違い
SMC1A、SMC3、RAD21、HDAC8も代表的な原因遺伝子です。SMC1AやSMC3の病的バリアントでは、NIPBLに関連する典型例と比べて四肢の構造異常や成長障害が軽い場合がありますが、知的障害などの発達上の課題を伴うことがあります。RAD21などに関連するケースでも、症状の組み合わせはさまざまです。
さらに、BRD4やMAU2など、関連するほかの遺伝子も知られています。原因遺伝子が特定できると診断の裏付けになるほか、遺伝形式や家族計画について検討する際にも役立ちます。ただし、遺伝子名だけで将来の発達や生活能力を一律に予測することはできません。
遺伝形式と再発リスク
本症候群の多くは、両親から受け継いだものではなく、受精前後などに新たに生じた病的バリアントによって発症します。このような変化は「新生突然変異(de novo変異)」と呼ばれます。通常、親の行動や妊娠中の生活習慣が原因で生じる病気ではありません。
NIPBL、SMC3、RAD21などに関連するものは、基本的に常染色体顕性遺伝(優性遺伝)形式です。一方、SMC1AやHDAC8に関連するものはX連鎖性遺伝形式をとります。遺伝形式によって、本人の子どもやきょうだいに関するリスクの考え方が異なります。
常染色体顕性遺伝の場合、本人が原因となる病的バリアントを持っていれば、子どもがそれを受け継ぐ確率は妊娠ごとに50%です。ただし、本人の症状の程度と、子どもに現れる症状の程度が同じになるとは限りません。
両親の血液検査で同じ変化が見つからなくても、生殖細胞の一部に変化が存在する生殖細胞モザイクの可能性などから、きょうだいに再発するリスクが完全にゼロになるわけではありません。個々のリスクについては、原因遺伝子や両親の検査結果を踏まえ、遺伝カウンセリングで確認することが適切です。
【診断基準と遺伝子検査】診断までの流れと確認すべきポイント
コルネリア・デランゲ症候群の診断では、特徴的な顔貌、成長障害、発達の状況、手足の形態異常、合併症などを評価します。必要に応じて、臨床遺伝専門医、小児科医、小児遺伝診療に詳しい医療機関などが診断に関わります。
日本の診断基準で確認される主症状
厚生労働省が公開する指定難病の診断資料では、コルネリア・デランゲ症候群について、次の3項目を大症状として挙げています。
- 眉毛癒合
- 知的障害
- 成長障害(身長または体重が3パーセンタイル未満)
小症状としては、長い人中または薄い上唇、長いまつ毛、小肢症・第5指短小・乏指症が挙げられています。公的な診断基準では、大症状3項目に加えて原因遺伝子の変化が確認された場合を「Definite」、大症状3項目と小症状3項目を満たす場合を「Probable」と分類しています。
ここで注意したいのは、これらが指定難病の認定に関わる診断基準である点です。実際の臨床では、症状が典型的でない場合や遺伝子検査で原因が特定できない場合も含め、専門医が国際的な診断基準や鑑別診断を参照しながら判断します。
遺伝学的検査では何が分かるのか
遺伝学的検査では、血液などから採取したDNAを調べ、原因となる遺伝子の変化を探します。検査には、特定の遺伝子を調べる方法、複数の関連遺伝子を一度に調べる遺伝子パネル検査、より広範囲を解析するエクソーム解析やゲノム解析などがあります。
どの検査を選ぶかは、身体的特徴や家族歴、過去の検査結果などを踏まえて決めます。遺伝子の塩基配列だけでなく、欠失・重複などを検出する解析が必要になる場合もあります。
なお、遺伝子検査で病的バリアントが見つからなかったからといって、本症候群の可能性が必ず否定されるわけではありません。検査の対象範囲や解析方法によって検出できない変化があり、体内の一部の細胞だけに変化が存在するモザイクも考慮する必要があります。病的かどうか判断できない「意義不明のバリアント」が見つかった場合も、それだけで診断が確定するわけではありません。
主な原因遺伝子の比較
GeneReviewsの2026年更新版に示された原因遺伝子の割合を中心に、代表的な遺伝子の特徴を整理しました。割合はおおよその目安であり、個人の症状を直接予測する数値ではありません。
| 原因遺伝子 | 全症例に占める割合の目安 | 診断・理解のポイント |
|---|---|---|
| NIPBL | 約80% | 代表的な原因遺伝子。典型的な顔貌や四肢の異常を伴うケースが比較的多い。 |
| SMC1A | 約5% | X連鎖性遺伝形式に関連する。発達上の特徴や症状の幅がある。 |
| SMC3 | 約1~2% | コヒーシン複合体の構成要素に関係する。 |
| HDAC8 | 約4% | X連鎖性遺伝形式に関連し、典型例とは異なる特徴を示す場合がある。 |
| RAD21 | 1%未満 | コヒーシン複合体の構成要素に関係し、比較的軽い身体的特徴を示す例もある。 |
| BRD4・MAU2など | それぞれ1%未満 | 関連する原因遺伝子として知られ、検査パネルの対象となる場合がある。 |
検査結果は、病名の確認だけでなく、合併症の評価、家族への説明、将来の妊娠に関する相談にもつながります。検査前後には、何が分かるのか、結果が出なかった場合にどう考えるのか、家族にどのような意味があるのかを医療者と共有しておくことが大切です。

【合併症・治療法・予後】成長と発達を支える医療的ケア
コルネリア・デランゲ症候群には、原因そのものを取り除く確立した治療法はありません。しかし、合併症を早期に発見して対応し、本人に合った発達支援を続けることで、健康状態や日常生活を支えることができます。
胃食道逆流と摂食・栄養の問題
胃食道逆流症は代表的な合併症の一つです。ミルクや食事が逆流する、嘔吐を繰り返す、食事を嫌がる、体重が増えにくいといった症状が現れることがあります。飲み込みの機能が十分でない場合には、食物や胃内容物が気道に入り、誤嚥や呼吸器感染につながることもあります。
対応では、小児科医や消化器科医、管理栄養士、摂食嚥下の専門職などが連携し、食事の姿勢、食形態、栄養量、薬物療法などを検討します。重度の摂食障害では経管栄養や胃ろうが必要になる場合もあります。強い逆流が続く場合には、専門医が追加の検査や手術を検討することもあります。
嘔吐が急に強くなる、腹部が膨れる、強い腹痛がある、呼吸状態が悪化するといった症状があれば、消化管の異常なども考慮して速やかに医療機関へ相談してください。
難聴・先天性心疾患・てんかんなど
本症候群では、難聴、近視などの眼科的な問題、先天性心疾患、てんかん、側弯、腎・尿路の異常、歯科的な問題などもみられます。どの合併症が生じるかは個人差があるため、診断時の検査と、その後の定期的な確認が欠かせません。
心臓の構造に異常がないかを心エコーなどで調べ、必要に応じて循環器科で経過をみます。聴覚については聴力検査を行い、難聴があれば補聴器などを検討します。聞こえにくさがあると、言葉の理解やコミュニケーションにも影響するため、早期の評価が大切です。
GeneReviewsでは、眼科と歯科の定期評価、成長・栄養状態の確認、発達や行動の評価などを継続することが推奨されています。聴力についても、小児期から思春期にかけて少なくとも年1回の評価が推奨されています。実際の受診間隔は、既存の合併症や年齢、主治医の判断に応じて調整します。
治療と発達支援は長期的な視点で考える
理学療法、作業療法、言語聴覚療法などは、運動能力や手指の使い方、食べる機能、意思を伝える力を支えるために役立ちます。発達上の課題に対しては、本人の理解力や感覚特性に応じて、絵カード、身振り、サイン、補助代替コミュニケーション(AAC)などを活用する方法もあります。
行動面の困難があるときには、本人が何を伝えようとしているのか、痛みや不快感、疲労、環境の変化などが背景にないかを確かめることが大切です。自傷行動などがみられる場合も、行動だけを抑えようとするのではなく、身体的な不調やコミュニケーション上の困難を評価します。
予後は、合併症の種類や重症度、摂食・呼吸の状態、発達上の支援ニーズなどによって異なります。成人期を迎える人もおり、成長後も医療的ケアや福祉サービスを利用しながら生活を続ける場合があります。小児期から成人期への移行を見据え、医療機関や支援機関の連携を早めに整えておくことが重要です。
【指定難病310と医療費助成】対象基準・申請方法を確認
日本では、コルネリア・デランゲ症候群は、指定難病の「先天異常症候群」(告示番号310)に含まれます。厚生労働省が公開する2026年4月時点の資料には、同症候群の臨床調査個人票も掲載されています。
ただし、指定難病に含まれていることと、すべての患者が自動的に医療費助成を受けられることは同じではありません。助成には、対象疾病の診断基準に加え、所定の重症度基準などを満たすことが原則として求められます。
医療費助成の対象となる重症度の考え方
コルネリア・デランゲ症候群の臨床調査個人票では、日常生活動作、食事・栄養、呼吸の状態などを評価します。また、難治性てんかん、治療後も一定以上の機能制限がある先天性心疾患、重い腎疾患なども重症度判定の対象です。
具体的には、次のような状態が判定に関わります。
- 日常生活における介助の必要性が高い。
- 食事・栄養の摂取に介助や経管栄養などが必要である。
- 呼吸障害に対して吸引、換気補助、気管切開などの対応が必要である。
- 所定の基準を満たす難治性てんかんがある。
- 治療後も一定以上の機能制限を伴う先天性心疾患や、重症度分類で所定の基準に該当する腎疾患がある。
これらは判定の考え方を理解するための要約です。実際の認定では、厚生労働省が定める診断基準・重症度分類と、指定医が作成する臨床調査個人票に基づいて審査されます。症状があるという理由だけで、必ず認定されるわけではありません。
重症度基準に該当しない場合も確認したい「軽症高額該当」
通常の重症度基準を満たさない場合でも、医療費の負担が大きい人を対象とする「軽症高額該当」の制度があります。難病情報センターによると、申請月以前の12か月以内に、対象となる指定難病の医療費総額(10割負担相当額)が月額33,330円を超える月が3回以上ある場合など、所定の条件を満たせば助成対象となる可能性があります。
例えば、医療保険の自己負担割合が3割の場合、医療費総額が33,330円を超える月は、自己負担額がおおむね1万円を超える水準に相当します。ただし、対象期間や医療費の算定方法には条件があるため、領収書や自己負担上限額管理票などを保管し、自治体の窓口で確認してください。
申請前に確認したいこと
医療費助成を希望する場合は、主治医に指定難病の診断・重症度基準への該当状況を相談し、指定医による臨床調査個人票の作成など、必要な手続きを確認します。申請先は、居住地の都道府県または指定都市の窓口です。認定された場合には、所得などに応じた自己負担上限額が設定されます。
小児期には、別制度である小児慢性特定疾病の医療費助成も確認する価値があります。コルネリア・デランゲ症候群は同制度の対象疾病にも含まれていますが、年齢や疾病の状態など、制度ごとに条件が異なります。成人期への移行時には、利用中の制度やサービスがそのまま継続できるとは限らないため、早めに相談しておくと安心です。
【患者会・家族支援】診断後の不安を一人で抱えないために
希少疾患では、診断を受けても身近に同じ病気の人がいなかったり、地域の医療機関で得られる情報が限られたりすることがあります。医療的な説明だけでは生活上の疑問を解消できないこともあり、当事者や家族同士が情報を共有できる場は重要です。
CdLS Japanの活動と家族同士のつながり
「CdLS Japan(コルネリア・デランゲ症候群 患者家族会)」は、1999年に設立された患者家族会です。遺伝性疾患に関する情報を扱う「遺伝性疾患プラス」が2024年に公開し、2025年12月に更新した紹介記事では、同会の会員数は当時約70家族、設立以来の累計入会数は184家族と報告されています。これらは同記事の掲載時点の数字であり、2026年現在の会員数を示すものではありません。
同会は、海外のCdLS関連団体が発行するニュースレター「Reaching Out」などの情報を日本語で紹介するほか、国内の医療・療育・福祉に関する情報発信、オンライン交流会、LINEグループなどを通じた交流の場を設けています。
同記事では、診断当初に情報が少なく、不安を感じた家族の経験も紹介されています。希少疾患では、診断を受けた直後に病気の特徴や将来の見通しを十分に理解することが難しい場合があります。同じ病気の家族とつながり、医療機関への相談方法や療育、学校生活、福祉制度の利用経験を共有することは、生活上の選択肢を知る手掛かりになります。
医療・療育・福祉をつなぐ実践的な備え
家族が日常生活で取り組めることの一つは、診療科ごとに分かれた情報を整理することです。服薬内容、食事や栄養の状況、アレルギー、発作の有無、聞こえや見え方、意思表示の方法、緊急時の対応などを一つの記録にまとめておくと、受診や入院、学校との情報共有に役立ちます。
また、本人の成長に合わせて、保育所・学校、療育機関、相談支援専門員、自治体の福祉窓口などと連携することも大切です。利用できる支援には、障害福祉サービス、相談支援、短期入所などがあり、対象条件や利用手続きは制度ごとに異なります。介護を担う家族自身の休息や相談の機会も、長期的なケアを続けるうえで欠かせません。
患者会は医療機関の代わりではありませんが、診療の場では聞きにくい生活上の疑問を共有したり、経験に基づく工夫を知ったりする助けになります。医療情報は主治医や公的資料で確認しつつ、患者会を日常生活の知恵やつながりを得る場として活用するとよいでしょう。
【コルネリアデランゲ症候群】に関するよくある質問(FAQ)
Q1:コルネリア・デランゲ症候群は治りますか?
A1:原因そのものを取り除く確立した治療法は、現在ありません。一方、胃食道逆流、摂食障害、難聴、心疾患、てんかんなどへの治療や、理学療法・作業療法・言語聴覚療法などの支援は可能です。本人の状態に応じて医療と発達支援を組み合わせ、生活の質を高めることを目指します。
Q2:遺伝子検査で異常が見つからなければ、病気ではないのでしょうか?
A2:必ずしもそうではありません。検査方法や解析範囲によっては原因となる変化を検出できない場合があり、モザイクなども考慮する必要があります。臨床症状から本症候群が疑われる場合は、検査結果だけで判断せず、臨床遺伝専門医などに追加評価や別の検査方法について相談してください。
Q3:指定難病310に該当すれば、医療費助成を受けられますか?
A3:指定難病310の「先天異常症候群」にはコルネリア・デランゲ症候群が含まれますが、診断だけで助成が自動的に認められるわけではありません。原則として所定の重症度基準などを満たす必要があります。ただし、基準に該当しない場合でも、医療費が一定額を超える月が複数ある場合には、軽症高額該当によって対象となる可能性があります。指定医や自治体の窓口に確認してください。
まとめ:【プロの結論】診断名だけでなく、本人に必要な支援を見極める
コルネリア・デランゲ症候群は、特徴的な顔貌や手足の異常、成長障害、知的障害・発達遅滞などを伴う遺伝性疾患です。NIPBLをはじめとする複数の原因遺伝子が知られており、臨床所見と遺伝学的検査を組み合わせて診断します。ただし、原因遺伝子や外見の特徴だけで、その人の将来や生活能力を決めつけることはできません。
医療面では、摂食・栄養、胃食道逆流、聴覚、心臓、眼、歯、発達や行動などを継続的に評価し、必要な治療や支援を組み合わせることが重要です。早期からコミュニケーションを支え、本人に合った学び方や生活環境を整えることも、長期的な生活の質につながります。
家族にとっては、指定難病310の医療費助成や小児慢性特定疾病の制度を確認するとともに、CdLS Japanなどの患者家族会や地域の相談支援につながることが実践的な一歩になります。診断後に必要なのは、病名だけから将来を予測することではなく、本人の状態を継続的に把握し、その時々の課題に合った医療・教育・福祉の支援を組み立てていくことです。 (出典: コルネリア デ ランゲ 症候群(Yahoo!ニュース))
SEOライティングとマーケティング戦略の専門家。分かりやすい解説記事で定評があります。
